L’elettroforesi nativa degli isoenzimi è una tecnica che separa forme molecolari diverse di uno stesso enzima mantenendone, per quanto possibile, la conformazione e l’attività biologica. A differenza della SDS-PAGE, la separazione non avviene esclusivamente in base alla massa molecolare, ma dipende contemporaneamente da carica elettrica, dimensioni, forma tridimensionale e condizioni del tampone.
Questa caratteristica consente di distinguere isoenzimi, subunità associate, forme monomeriche e oligomeriche, proteine modificate e complessi proteici che possono avere la stessa o una massa simile, ma differire per carica, struttura o funzione. Nel caso di un saggio enzimatico non è possibile spezzare i legami presenti nelle proteine, dal momento che esse devono trovarsi nella loro conformazione nativa per potere funzionare.
Principio generale dell’elettroforesi
L’elettroforesi è una tecnica analitica che consente la separazione in liquido di macromolecole cariche, poste in un campo elettrico, attraverso la migrazione differenziale delle stesse in matrice di agarosio o poliacrilamide. Questa tecnica consente quindi la separazione di proteine e acidi nucleici in base alle dimensioni e/o cariche delle molecole in questione.
Il principio chimico-fisico su cui si basa l’elettroforesi consiste nella risposta che molecole cariche producono se immerse in un campo elettrico: queste, infatti, tenderanno a muoversi lungo le linee del campo di modo che gli ioni positivi migrino verso il polo negativo e quelli negativi verso il polo positivo. L’elettroforesi si svolge utilizzando una cella elettrolitica di modo che le molecole studiate attraversino la lunghezza dello strato di gel attratte dall’elettrodo di polo opposto rispetto a quella che è la loro carica elettrica.
La mobilità delle molecole varia in base alle dimensioni, alle cariche elettriche e alle forme delle molecole, alla differenza di potenziale associata al campo elettrico applicato e alla natura del materiale di cui è composto il gel. La mobilità elettroforetica esprime la capacità di una specie chimica di migrare se posta all’interno di un campo elettrico e viene definita a partire dall’equazione di Henry: Ue= (2εζf(ka))/3η dove Ue è la mobilità elettroforetica, ε la costante dielettrica, ζ il potenziale zeta, f(ka) la funzione di Henry e η la viscosità del solvente.
In ogni caso bisogna considerare che la velocità di migrazione sarà sempre direttamente proporzionale al campo elettrico applicato e alla carica della molecola, mentre risulterà inversamente proporzionale alla viscosità del mezzo e alle dimensioni della molecola (massa molecolare e forma).
Che cosa sono gli isoenzimi
Le proteine sono costituenti importanti di tutte le cellule e i tessuti. Hanno funzione strutturale all’interno della maggior parte degli organi, oltre a costituire gli enzimi ed alcuni ormoni che regolano le funzioni dell’organismo.
Gli isoenzimi sono forme molecolari differenti di uno stesso enzima, capaci di catalizzare la medesima reazione o reazioni molto simili, ma caratterizzate da differenze nella composizione delle subunità, nella sequenza amminoacidica, nella carica, nella struttura tridimensionale, nella distribuzione tissutale o nelle proprietà cinetiche. Tali differenze possono determinare una diversa mobilità durante l’elettroforesi in condizioni native.
La possibilità di conservare l’attività catalitica permette di visualizzare gli isoenzimi non soltanto come bande proteiche, ma anche come zone del gel nelle quali è presente attività enzimatica. L’elettroforesi nativa consente di preservare l’attività biologica della proteina, di identificare la posizione della proteina nel gel mediante specifici saggi funzionali e di recuperarla in forma attiva.
Perché utilizzare condizioni native
Esistono vari tipi di elettroforesi di proteine. E’ possibile separare le proteine in condizioni native sulla base delle dimensioni e della carica (elettroforesi nativa), per punto isoelettrico (isoelettroforesi), oppure solamente in base alle loro dimensioni (SDS-PAGE).
Con il metodo Native PAGE, le proteine native, non piegate e non denaturate possono essere separate. Questo metodo permette la separazione di proteine che sono inaccessibili con altri metodi. Un esempio potrebbe essere la separazione di proteine modificate e non modificate dello stesso tipo (es. stato fosforilato contro non fosforilato di una proteina).
La PAGINA Nativa può anche essere usata per confermare le conformazioni biologicamente rilevanti, come le forme di-, tri- o tetrameriche delle proteine (al contrario della SDS-PAGE, che separerebbe le singole catene peptidiche denaturate). Questo metodo può anche rilevare diversi complessi di diverse proteine.
Nel caso degli isoenzimi, il mantenimento della struttura nativa è importante perché l’attività catalitica dipende dall’integrità del sito attivo, dai legami non covalenti, dall’organizzazione delle subunità e dalla conformazione tridimensionale della proteina. Una procedura denaturante può distruggere proprio le differenze funzionali che si desidera studiare.
La separazione nativa dipende da più proprietà molecolari contemporaneamente: una banda distinta non rappresenta necessariamente una diversa massa molecolare.Confronto tra elettroforesi nativa e SDS-PAGE
| Caratteristica | Elettroforesi nativa | SDS-PAGE |
|---|---|---|
| Stato della proteina | Proteina nativa, non denaturata | Proteina denaturata |
| Detergente SDS | Non viene utilizzato per uniformare la carica | Conferisce alle proteine una carica negativa uniforme |
| Agente riducente | Non viene aggiunto quando si devono preservare i ponti disolfuro e l’attività | Il beta-mercaptoetanolo rompe i ponti disolfuro |
| Calore | I campioni non vengono bolliti | I campioni vengono bolliti per 5 minuti |
| Principio di separazione | Carica, dimensioni e forma tridimensionale | Principalmente massa molecolare |
| Attività enzimatica | Può essere conservata e rilevata | Generalmente viene persa durante la denaturazione |
| Forme oligomeriche | Possono essere mantenute e separate | Vengono generalmente dissociate in catene polipeptidiche |
| Interpretazione della mobilità | Non è direttamente convertibile in massa molecolare | Può essere confrontata con marker di peso molecolare |
L’elettroforesi nativa potrebbe dare risultati ingannevoli a causa della forma della molecola, perciò in genere si preferiscono quelle denaturanti. Tuttavia, consente di preservare l’attività biologica della proteina, di identificare la posizione della proteina nel gel mediante specifici saggi funzionali e di recuperarla in forma attiva, ed è indicata per evidenziare la contemporanea presenza di forme monomeriche e oligomeriche di una specie proteica pura.
Bisogna però considerare che non si può conoscere a priori la mobilità elettroforetica della proteina, né ne si possono identificare le dimensioni, quindi il risultato resta poco affidabile. Proprio per questo motivo in genere si fa affidamento su elettroforesi denaturanti.
Elettroforesi nativa degli isoenzimi
La Native PAGE separa le proteine in condizioni non denaturanti attraverso un gel di poliacrilammide. Gli isoenzimi migrano in base alla loro mobilità elettroforetica complessiva, che dipende dalla carica netta al pH di lavoro, dalla massa, dalla forma e dall’attrito esercitato dalla matrice del gel.
La separazione tramite “Native PAGE” dipende da una serie di parametri come la carica, la dimensione e la struttura 3D della proteina. Un buffer adatto è necessario per mantenere il ripiegamento 3D della proteina. L’applicabilità del buffer dipende dal punto isoelettrico e carichi di proteine.
Isoenzimi con la stessa attività catalitica possono quindi generare bande differenti se possiedono cariche diverse, se sono costituiti da subunità diverse o se hanno conformazioni differenti. Al contrario, isoenzimi distinti possono migrare in posizioni simili quando la combinazione di carica, dimensioni e forma produce una mobilità comparabile.
Il risultato viene generalmente interpretato confrontando la posizione e l’intensità delle bande ottenute in campioni diversi oppure in tessuti diversi. La posizione della banda indica la mobilità elettroforetica relativa, mentre l’intensità della reazione enzimatica riflette la quantità di attività rilevabile nelle condizioni del saggio.
Gel di poliacrilammide e struttura della matrice
Una delle più note e utilizzate è l’elettroforesi su gel di poliacrilammide (PAGE). Polyacrylamide Gel Electrophoresis is typically used for separation of proteins, but also DNA (especially to visualize differences between small fragments) can be separated by PAGE.
La matrice consiste in acrylamide-strands cross-linked wit N,N-methylenebisacrylamide. La capacità di separazione di un gel di poliacrilammide è determinata dal rapporto di miscelazione tra acrilammide e bisacrilammide.
La percentuale della soluzione di acrilammide e bis-acrilammide determinerà la dimensione dei pori del gel e tale percentuale si aggira normalmente tra il 3 e il 15%. Una maggiore concentrazione di poliacrilammide produce pori più piccoli e aumenta l’effetto setaccio esercitato sulle molecole.
Per most applications an acrylamide : bisacrylamide ratio of 29 : 1 or 37.5 : 1 is used (for electrophoretic separation of nucleic acids or proteins). The mixing ratio of 19: 1 is the solution of choice for DNA sequencing.
La preparazione del gel deve essere eseguita evitando la polimerizzazione prematura della soluzione. Per avviare la polimerizzazione, vengono utilizzati persolfato di ammonio e TEMED.
La polimerizzazione del gel avviene grazie alla presenza dei radicali liberi prodotti in seguito alla decomposizione dell’ammonio persolfato e grazie al TEMED, la cui funzione è quella di iniziatore degli stessi radicali liberi, rappresentando dunque quasi un catalizzatore per la reazione.
To initiate the polymerization, 100 µl of 10 % APS and 5-10 µl TEMED per 10 ml gel solution are added. Since the polymerization is very fast induced by TEMED and the radical initiator APS, the gel should be poured immediately.
Cooling down the solution decelerates the polymerization process. APS (ammonium persulfate, A1142) is not very stable in aqueous solution (commonly a 10 % stock solution in water is prepared), but from experience, the solution can be stored at 2-8°C for several weeks, or at -20°C for months without losing its activity.
TEMED (tetramethylethylenediamine, A1148) enhances the polymerization of acrylamide and bisacrylamide by catalysing the formation of free radicals of APS. It is used in a concentration of 50 µl / 100 ml of gel solution.
L’acrilammide monomer è una forte neurotossina ad accumulo. Pertanto, gloves and a face mask should be worn when handling crystalline acrylamide.
Stacking gel e running gel
L’apparato di cui ci si avvale per eseguire una SDS-PAGE è un apparato verticale costituito da due vetrini, separati da piccoli divisori in plastica, in mezzo ai quali bisogna versare il contenuto della soluzione contenente ciò che è stato illustrato nella tabella.
Sebbene le componenti della soluzione siano le medesime, questa verrà applicata due volte utilizzando una volta il Tris-HCl a pH 8.8, una volta il Tris-HCl a pH 6.8, creando quindi “due gel” uno sopra l’altro che differiscono per pH e concentrazione di poliacrilammide: lo stacking gel e il running gel.
Il gel di impaccamento, o stacking gel, serve a favorire la concentrazione del campione in una zona molto stretta del gel per migliorare la risoluzione delle bande, prima di entrare nel gel di corsa. Il gel di corsa, o running gel, è necessario per ottenere la separazione delle proteine.
La funzione dello stacking gel è concentrare le proteine in una zona stretta prima della separazione vera e propria. Il running gel, grazie alla sua matrice porosa, determina la migrazione differenziale delle proteine native.
By using 2 different areas of separation (stacking and resolving gel) and a discontinuous buffer system, Ornstein and Davis prevented the formation of protein aggregates during the entry into the gel matrix and supported the separation to well defined bands.
The stacking gel is characterized by a lower pH and larger pores than the adjacent resolving gel. Both gels contain only chloride ions (with Tris as a counter ion), while the electrode buffer contains only glycine.
At first, the proteins are “stacked” and concentrated by the principle of isotachophoresis. Due to the large pores of the stacking gel, the size of the molecule does not influence their mobility.
When the protein front reaches the border to the close-meshed resolving gel, the small glycine molecules pass through the proteins, enters the resolving area, becomes higher charged and moves together with the chloride ions in front of the protein fraction.
As soon as the proteins are surrounded by the homogeneous buffer they start separating according to the principles of zone electrophoresis: now their mobility depends on their charge and size, which finally leads to a rearrangement of the protein-ranking.
Sistema tampone in condizioni native
For native protein gels, tris-glycine buffer is the first choice. Il sistema tampone deve mantenere un pH e una forza ionica compatibili con la stabilità dell’enzima e con la conservazione della sua conformazione nativa.
Il tampone di scorrimento o running buffer, costituito da SDS e Tris-glicina, contribuisce a tale fenomeno denominato “isotacoforesi“. Per un’elettroforesi nativa degli isoenzimi, il sistema deve essere adattato in modo da non introdurre condizioni denaturanti incompatibili con l’attività enzimatica.
Il pH del tampone influenza la carica netta delle proteine e può modificare profondamente l’ordine di migrazione degli isoenzimi. Una variazione del pH può rendere più o meno cariche le proteine e può anche avvicinarle al rispettivo punto isoelettrico.
Il punto isoelettrico di una molecola corrisponde a quel valore di pH per cui, se in elettroforesi, la molecola smette di migrare e si ferma. Considerando che una proteina, essendo costituita da amminoacidi, e quindi da potenziali zwitterioni, possiede entrambe le polarità, ciascun polipeptide ha un suo proprio punto isoelettrico (pI) in corrispondenza del quale si ferma in elettroforesi.
Per la focalizzazione isoelettrica sono necessari speciali gel a gradiente, poiché il pH cambia da acido a basico lungo un gradiente nel gel. Questo metodo viene quindi utilizzato per separare le proteine in base alle loro cariche, così come per determinare il punto isoelettrico di una proteina bersaglio.
Preparazione del campione
Il campione, costituito dalle nostre proteine, verrà caricato negli appositi pozzetti grazie ad un loading buffer costituito da Tris-HCl pH 6,8; glicerolo; SDS 10% p/V; beta-mercaptoetanolo; blu di bromofenolo; acqua distillata.
Nel caso in cui si voglia eseguire una SDS-PAGE in condizioni native, nel loading buffer non si aggiungerà il beta-mercaptoetanolo e non si bolliranno i campioni per 5 minuti, cosa invece necessaria per l’SDS-PAGE in condizioni denaturanti.
Il glicerolo serve per fare aumentare la densità del campione e farlo “cadere bene” all’interno del pozzetto. Il blu di bromofenolo è un colorante che serve a seguire la corsa.
Bisogna fare attenzione a non confondere il colorante che può essere utilizzato per la visualizzazione del risultato dell’elettroforesi con quello che invece è presente nella soluzione iniziale contenente le proteine da analizzare: questo serve soltanto per osservare la corretta distribuzione della soluzione nel pozzetto e non è legato alle proteine che quindi sono libere di migrare senza essere legate ad alcun colorante.
Perché SDS e beta-mercaptoetanolo non sono adatti all’analisi nativa
L’SDS è un detergente anionico, il che significa che conferisce ai campioni una carica negativa uniforme. Ciò è essenziale, dal momento che, applicando un campo elettrico, le molecole devono muoversi uniformemente da un polo verso un altro.
Nel caso delle proteine, invece, sappiamo che queste non hanno una carica negativa uniforme, motivo per cui, se non aggiungessimo l’SDS, esse non migrerebbero tutte insieme da un polo verso l’altro.
L’SDS è un tensioattivo che in presenza di proteine ne rompe i legami non-covalenti denaturandole e quindi privandole della loro forma originaria. Al campione viene aggiunto, inoltre, beta-mercapto-etanolo, che agisce da secondo denaturante rompendo i ponti disolfuro della proteina, e somministrato calore.
L’estremità anionica della molecola di SDS lega i residui amminoacidici della proteina impartendo ad essa una notevole carica negativa. In questo modo alle proteine denaturate si impartisce una carica che possa uniformarle tutte.
Nel sistema nativo, invece, la carica propria della proteina deve rimanere disponibile perché costituisce uno dei parametri che determinano la migrazione. La rimozione o l’alterazione della carica nativa renderebbe impossibile interpretare correttamente le differenze tra isoenzimi.
Visualizzazione delle bande e rilevazione dell’attività
Quando le proteine prelevate da un liquido biologico vengono separate mediante elettroforesi, formano un modello caratteristico di “bande di migrazione” di diversa ampiezza e intensità, che riflette la tipologia e la quantità di proteine presenti.
Per visualizzare la traccia elettroforetica, infine, si può utilizzare il colorante Coomassie brilliant blue R-250 oppure la tecnica del silver staining. Nel primo caso il gel viene immerso nella soluzione colorante così che si formino interazioni ioniche tra i gruppi solfonici del colorante e i gruppi amminici delle proteine, oltre a interazioni di Van der Waals.
L’eccesso di colorante viene eliminato immergendo il gel in una soluzione di etanolo e acido acetico. La sensibilità è intorno a 200-400 ng protein/band.
Nel secondo caso le proteine sono trattate in modo da diventare sensibili all’argento e poi con un sale dello stesso metallo, in genere nitrato. Una soluzione di sviluppo contenente formaldeide fa precipitare l’argento legato alle proteine riducendo i cationi ad argento metallico.
Per gli isoenzimi, la colorazione proteica può mostrare la distribuzione complessiva delle proteine, ma non dimostra necessariamente che una banda possieda attività catalitica. Per identificare l’enzima attivo si utilizzano specifici saggi funzionali dopo la separazione.
Il saggio enzimatico permette di visualizzare la posizione delle forme cataliticamente attive attraverso la formazione di un prodotto colorato, fluorescente o altrimenti rilevabile. In questo modo una banda di attività può essere distinta dalle numerose proteine non enzimatiche presenti nello stesso campione.
La posizione delle bande di attività può essere confrontata tra campioni, tessuti o condizioni sperimentali differenti. L’intensità della banda non deve essere interpretata automaticamente come una misura assoluta della concentrazione dell’isoenzima, perché dipende anche dall’attività specifica, dalla disponibilità del substrato e dalle condizioni del saggio.
Interpretazione del profilo elettroforetico
La lettura di un gel nativo degli isoenzimi deve tenere conto del fatto che la mobilità è il risultato combinato di più variabili. Una banda più vicina al punto di applicazione può corrispondere a una proteina con minore carica netta, maggiore dimensione o maggiore resistenza al passaggio nella matrice.
Una banda più distante può corrispondere a una molecola più piccola, più carica o con una forma che incontra minore attrito nel gel. Tuttavia, la sola distanza di migrazione non permette di stabilire quale di questi parametri sia responsabile della separazione.
Il confronto tra isoenzimi è quindi più affidabile quando vengono mantenute costanti la composizione del gel, il pH, il tampone, la forza ionica, la quantità di campione, il tempo di corsa e le condizioni di rilevazione.
| Osservazione nel gel | Possibile interpretazione |
|---|---|
| Una sola banda di attività | Una forma elettroforeticamente prevalente nelle condizioni analizzate |
| Più bande con la stessa attività | Presenza di più isoenzimi o di più forme molecolari attive |
| Bande con mobilità diversa tra tessuti | Distribuzione differenziale delle forme enzimatiche |
| Segnale proteico senza attività | Proteina presente ma inattiva o non riconosciuta dal saggio funzionale |
| Fascia larga o diffusa | Risoluzione insufficiente, eterogeneità conformazionale o migrazione non uniforme |
| Forma monomerica e oligomerica contemporaneamente | Presenza di specie con diverso stato di associazione |
Isoenzimi e stato oligomerico
La Native PAGE può essere usata per confermare le conformazioni biologicamente rilevanti, come le forme di-, tri- o tetrameriche delle proteine. Questo rappresenta un vantaggio importante rispetto alla SDS-PAGE, nella quale la separazione avviene dopo la dissociazione e la denaturazione delle catene polipeptidiche.
Una stessa proteina può esistere in forma monomerica, dimerica o in complessi più grandi. Se queste forme conservano l’attività enzimatica e hanno mobilità diverse, possono essere rilevate come bande separate mediante elettroforesi nativa.
La comparsa di una nuova banda può riflettere una modifica dello stato di associazione, ma anche una modifica covalente o conformazionale. Per attribuire correttamente il segnale è necessario considerare il punto isoelettrico e i carichi di proteine, oltre alle condizioni del tampone.
La Native PAGE può anche essere usata per confermare le conformazioni biologicamente rilevanti, come le forme di-, tri- o tetrameriche delle proteine (al contrario della SDS-PAGE, che separerebbe le singole catene peptidiche denaturate).
Isoenzimi, proteine modificate e complessi
La Native PAGE permette la separazione di proteine modificate e non modificate dello stesso tipo, come lo stato fosforilato contro non fosforilato di una proteina. Una modifica può alterare la carica netta e quindi cambiare la mobilità senza determinare necessariamente una grande variazione di massa.
Questo metodo può anche rilevare diversi complessi di diverse proteine. Quando un enzima funziona all’interno di un complesso, la sua migrazione può differire da quella della forma libera, perché aumentano le dimensioni e cambia la superficie elettrica complessiva della particella.
La conservazione dei complessi richiede condizioni sperimentali compatibili con le interazioni che li mantengono assemblati. Un pH non appropriato, una forza ionica eccessiva o condizioni troppo aggressive possono dissociare le subunità e modificare il profilo osservato.
Isoelettrofocalizzazione e confronto con la Native PAGE
L’isoelettroforesi, o isoelettrofocalizzazione (IEF), oppure ancora focalizzazione isoelettrica, sfrutta il punto isoelettrico caratteristico di ciascuna proteina per distinguere le molecole nella loro corsa sulla matrice di gel.
Se si sottopone una miscela di proteine a elettroforesi attraverso una soluzione o un gel con un gradiente stabile di pH, in cui il pH aumenta in modo regolare dall’anodo al catodo, ciascuna proteina migrerà fino alla posizione corrispondente al suo pI.
Nella Native PAGE le proteine migrano attraverso un sistema nel quale il pH viene mantenuto in un intervallo definito e la separazione dipende dalla mobilità complessiva. Nella focalizzazione isoelettrica, invece, ogni proteina si sposta fino alla regione in cui la sua carica netta diventa pari a zero.
L’isoelettrofocalizzazione può essere utile quando la differenza principale tra isoenzimi è il punto isoelettrico. La Native PAGE è più adatta quando si vogliono conservare attività, oligomeri o complessi e osservare l’effetto combinato di carica, dimensioni e forma.
Elettroforesi bidimensionale
Spesso la SDS-PAGE è accoppiata al’isoelettrofocalizzazione per ottenere una elettroforesi bidimensionale che distingue le molecole in base a massa e carica su due assi distinti così da avere maggiore specificità di identificazione delle proteine.
Il campione è prima sottoposto a IEF in una direzione, quindi le molecole proteiche vengono distinte mediante SDS-PAGE nella direzione perpendicolare. Questo tipo di elettroforesi è ampiamente utilizzato in proteomica.
Una strategia bidimensionale può aumentare la risoluzione complessiva, ma la seconda dimensione denaturante non consente di mantenere necessariamente l’attività enzimatica. Per lo studio funzionale degli isoenzimi, la separazione nativa seguita da un saggio specifico resta il percorso più coerente con l’obiettivo.
Applicazioni degli isoenzimi in condizioni native
- Rilevazione di più forme attive dello stesso enzima.
- Confronto della distribuzione degli isoenzimi in tessuti differenti.
- Identificazione di forme monomeriche e oligomeriche.
- Studio di complessi proteici mantenuti nella loro conformazione biologica.
- Distinzione tra proteine modificate e non modificate dello stesso tipo.
- Localizzazione della proteina nel gel mediante saggi funzionali.
- Recupero della proteina in forma attiva dopo la separazione.
- Analisi di variazioni del profilo enzimatico associate a condizioni fisiologiche o patologiche.
Conoscere quali proteine sono presenti, assenti, elevate o diminuite nei liquidi biologici può contribuire a diagnosticare e/o monitorare varie patologie e condizioni. L’elettroforesi delle proteine orienta verso la diagnosi di varie patologie, ognuna delle quali associata ad un modello di bande caratteristico.
Le patologie e le condizioni associate all’alterata produzione o perdita delle proteine causano variazioni nel modello delle bande rilevate sull’elettroforesi proteica. La stessa logica di confronto del profilo può essere applicata, in ambito sperimentale, alla distribuzione degli isoenzimi e alle variazioni della loro attività.
Elettroforesi delle proteine nei liquidi biologici
I liquidi biologici, quali sangue, urina e liquido cefalorachidiano, contengono molte proteine differenti che hanno diverse funzioni, comprese il trasporto di nutrienti, la rimozione delle tossine e il controllo dei processi metabolici.
Quando le proteine prelevate da un liquido biologico vengono separate mediante elettroforesi, formano un modello caratteristico di “bande di migrazione” di diversa ampiezza e intensità, che riflette la tipologia e la quantità di proteine presenti.
Questo modello si divide in sei frazioni, chiamate prealbumina, raramente rilevata nell’elettroforesi su siero o urinaria, albumina, alfa 1, alfa 2, beta e gamma. In alcuni casi, la frazione beta si divide ulteriormente in beta 1 e beta 2.
Le due principali classi di proteine sono: L’albumina, prodotta dal fegato, rappresenta circa il 60% delle proteine nel sangue. Le globuline, un gruppo eterogeneo di proteine, sono prodotte dal fegato ad eccezione degli anticorpi e delle proteine del complemento.
Differenza tra analisi proteica e saggio enzimatico
La colorazione generale del gel evidenzia le proteine presenti, mentre il saggio enzimatico evidenzia l’attività catalitica. Una banda intensa dopo colorazione proteica può appartenere a una proteina abbondante ma non cataliticamente attiva.
Al contrario, una banda di attività può essere debole nel profilo proteico generale se l’enzima è presente in quantità ridotta ma possiede un’elevata attività specifica. Per questo motivo è utile esaminare separatamente il pattern proteico e il pattern funzionale.
Il Western blotting, o immunoblotting, è una tecnica analitica usata in biologia cellulare e molecolare per identificare proteine specifiche in una miscela complessa di proteine, come quelle presenti negli estratti di cellule o tessuti.
Nel Western blotting, la miscela di proteine viene sottoposta a elettroforesi su gel su una matrice di supporto, SDS-PAGE, native PAGE, focalizzazione isoelettrica, elettroforesi su gel 2D, ecc., per ordinare le proteine in base alle dimensioni, alla carica o ad altre differenze nelle singole bande proteiche.
Le bande proteiche separate vengono poi trasferite su una membrana di supporto. Le proteine nell’immunoblot sono quindi disponibili per il legame degli anticorpi per il rilevamento.
Per gli isoenzimi, il saggio funzionale nel gel e il Western blot possono fornire informazioni complementari: il primo dimostra l’attività, mentre il secondo identifica una proteina attraverso il legame con anticorpi specifici.
Limiti dell’interpretazione
Il principale limite dell’elettroforesi nativa è che la mobilità non dipende da un solo parametro. Non si può conoscere a priori la mobilità elettroforetica della proteina, né ne si possono identificare le dimensioni.
Una differenza di migrazione può dipendere da una variazione di carica, dalla forma, dalla massa molecolare, dallo stato oligomerico, da una modifica post-traduzionale oppure dalla formazione o dissociazione di un complesso.
Il risultato può inoltre essere influenzato dalla stabilità dell’enzima durante la preparazione, dalla temperatura, dal pH, dalla composizione del tampone, dalla concentrazione del gel, dalla quantità di campione e dalla durata della corsa.
Per ridurre l’ambiguità, la posizione di una banda nativa dovrebbe essere confrontata con campioni di riferimento e, quando possibile, con una seconda tecnica analitica. La sola Native PAGE non consente di assegnare con certezza la massa molecolare di una banda.
Controlli utili
- Campione contenente una forma enzimatica di riferimento.
- Controllo senza substrato per verificare la specificità della reazione di sviluppo.
- Controllo senza enzima per individuare segnali non enzimatici.
- Campioni caricati nella stessa quantità totale di proteine.
- Repliche tecniche per valutare la riproducibilità della migrazione.
- Confronto tra colorazione proteica e colorazione funzionale.
- Controllo delle condizioni di pH e della forza ionica del tampone.
- Controllo della temperatura durante la corsa e durante il saggio.
Volendo studiare proteine differenti, è utile fare attenzione a distribuire accuratamente le diverse soluzioni nei pozzetti di modo che non si mischino così che l’elettroforesi dia un risultato chiaro.
Elementi che distinguono gli isoenzimi nel gel
Gli isoenzimi possono differire per composizione delle subunità, sequenza amminoacidica, stato di associazione, carica elettrica e conformazione. Ognuna di queste proprietà può modificare la mobilità nativa e produrre una separazione osservabile.
Una proteina fosforilata e una non fosforilata dello stesso tipo possono avere una mobilità diversa perché la modifica altera la distribuzione delle cariche. Una forma oligomerica può migrare più lentamente della forma monomerica perché presenta dimensioni e superficie differenti.
Una proteina con una conformazione diversa può avere un diverso coefficiente di attrito nel gel anche quando la sua massa è sostanzialmente invariata. La separazione nativa, quindi, rappresenta il comportamento della particella proteica nella sua configurazione sperimentale e non una semplice scala di pesi molecolari.
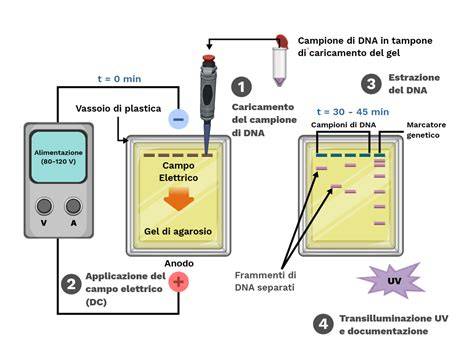
Elettroforesi su gel di agorosio
Dalla separazione all’identificazione
L’elettroforesi delle proteine è un metodo che consente di separare le proteine sulla base della loro massa e carica elettrica. L’elettroforesi nativa degli isoenzimi estende questo principio includendo anche forma, struttura e stato di associazione.
Quando viene rilevata la presenza di una proteina anomala, banda o picco, occorre effettuare ulteriori test per identificarne il tipo, immunotipizzazione. L’Immunofissazione, o immunoelettroforesi, e l’immunosottrazione possono essere utilizzate per identificare le bande anomale rilevate sull’elettroforesi proteica.
Nel caso degli isoenzimi, l’identificazione può essere completata mediante un saggio funzionale specifico, mediante anticorpi o mediante una tecnica separativa aggiuntiva. Il metodo più informativo dipende dal fatto che si voglia dimostrare l’attività, l’identità, la massa o lo stato oligomerico della proteina.
La scelta tra elettroforesi nativa, SDS-PAGE, focalizzazione isoelettrica, elettroforesi bidimensionale e Western blot deve quindi essere collegata alla proprietà molecolare che si desidera misurare.
tags: #isoenzimi #elettroforesi #in #condizioni #native